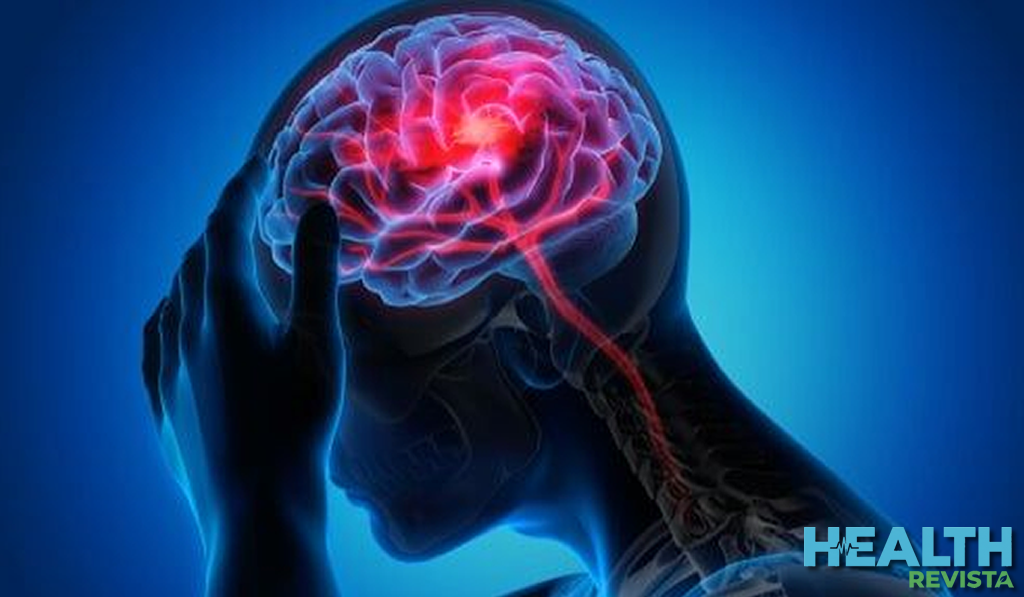
Las dos fases de la destrucción tisular: el impacto biofísico del hematoma expansivo, la cascada de lisis eritrocitaria y el estrés oxidativo mediado por la degradación de la hemoglobina.
En el abordaje fisiopatológico del accidente cerebrovascular, la hemorragia intracraneal (HIC) espontánea representa el subtipo más letal y devastador. A diferencia del evento isquémico, donde la muerte celular procede de la privación de sustratos metabólicos, en la rotura vascular el tejido cerebral sufre una doble agresión coordinada en el tiempo: una fase mecánica instantánea que desgarra la arquitectura anatómica y una fase bioquímica tardía donde la propia sangre extravasada se transforma en un veneno molecular para las neuronas supervivientes.
El encéfalo humano no posee tolerancia para convivir con sangre libre fuera del endotelio vascular. La cavidad craneal inextensible impone severas restricciones biofísicas ante la aparición súbita de un nuevo volumen, mientras que los eritrocitos atrapados en el parénquima liberan componentes metálicos altamente reactivos al degradarse. Desglosar la secuencia patológica que va desde el efecto de masa agudo hasta la ferroptosis neuronal perilesional es clave para comprender los objetivos de la neurointensivismo contemporáneo.
1. Daño cerebral primario: El impacto mecánico y la doctrina de Monro-Kellie
El daño primario se consuma en los primeros segundos y minutos posteriores a la rotura de la arteria cerebral (típicamente una arteriola perforante sometida a necrosis fibrinoide hipertensiva o un vaso cortical frágil por angiopatía amiloide).
- Fuerza hidrostática y desgarro tisular: La sangre sale propulsada a una presión equivalente a la presión arterial sistémica media del paciente. Este chorro hemático ejerce una fuerza de cizallamiento directo que diseca y secciona físicamente los axones de la sustancia blanca, los somas neuronales y las redes capilares circundantes, creando una cavidad neoformada ocupada por el hematoma.
- La curva de distensibilidad intracraneal (Monro-Kellie): El cráneo adulto es una estructura ósea rígida e inelástica cuyo volumen interno está ocupado por tres compartimentos fijos: parénquima cerebral (80%), líquido cefalorraquídeo (10%) y sangre intravascular (10%). La aparición de una masa extraña (el hematoma) activa mecanismos compensatorios inmediatos:
- Fase de compensación elástica: El líquido cefalorraquídeo se desplaza hacia el saco dural espinal y se acelera el drenaje venoso cerebral a través de los senos yugulares. Durante esta etapa inicial, el hematoma crece con incrementos modestos de la presión intracraneal (PIC).
- Fase de descompensación crítica: Una vez agotada la capacidad de desplazamiento de fluidos, la curva de distensibilidad se vuelve vertical. Cada mililitro adicional de sangre genera un aumento exponencial y fulminante de la PIC.
- El fenómeno de expansión del hematoma: Lejos de ser un evento estático que cesa de inmediato, hasta en un 35% de los pacientes el coágulo continúa creciendo durante las primeras 3 a 6 horas (y hasta las 24 horas). Este fenómeno responde a la rotura secundaria de vasos vecinos por tracción mecánica (efecto dominó) o a fallas hemostáticas locales, constituyendo el predictor clínico más potente de deterioro neurológico precoz y muerte.
- Isquemia perilesional mecánica y herniación cerebral: La masa hemática comprime el lecho microvascular en los márgenes de la lesión, reduciendo localmente la presión de perfusión capilar y generando un halo de hipoperfusión. En cuadros extensos, los gradientes de presión desplazan los hemisferios a través de las rígidas estructuras durales, desencadenando síndromes de herniación subfalcina, transtentorial (uncal) o amigdalina, comprimiendo el tronco encefálico y los centros cardiorrespiratorios vitales.
2. Transición al daño secundario: La toxicidad biológica de la coagulación
Superada la violencia mecánica de la rotura inicial, el coágulo no permanece inerte. Durante las primeras 24 a 72 horas, los componentes plasmáticos y los factores de la cascada de la coagulación desencadenan una toxicidad molecular precoz en el tejido circundante:
- La trombina como arma de doble filo: La trombina generada localmente para sellar la brecha vascular y formar la malla de fibrina es indispensable para la hemostasia. Sin embargo, cuando se extravasa al parénquima en altas concentraciones, actúa sobre los receptores activados por proteasas (PAR-1) presentes en neuronas, astrocitos y células endoteliales. Esta unión activa vías proinflamatorias, induce la apoptosis neuronal y desestabiliza las uniones estrechas (tight junctions) endoteliales, dando inicio a la apertura de la barrera hematoencefálica (BHE).
- Edema vasogénico temprano: A diferencia del edema citotóxico intracelular característico de la isquemia aguda, el daño endotelial mediado por trombina y citoquinas permite la salida masiva de albúmina y proteínas plasmáticas hacia el espacio extracelular. El agua sigue este gradiente osmótico coloidosmótico, expandiendo el volumen del intersticio y engrosando el anillo de edema perilesional visible en la neuroimagen.
3. Lisis eritrocitaria y el catabolismo de la hemoglobina
A partir del tercer día posterior al sangrado y extendiéndose durante semanas, los glóbulos rojos senescentes atrapados en el hematoma sufren lisis osmótica espontánea y fragmentación fagocítica, liberando cantidades colosales de hemoglobina libre en el lecho cerebral:
- Degradación en hemina y hierro: En el espacio extracelular, la hemoglobina se oxida rápidamente a metahemoglobina y se disocia en globina y hemina (complejo protoporfirina IX con hierro en estado férrico, Fe3+).
- La sobrecarga de la hemo-oxigenasa: Las células de la microglía y los astrocitos perilesionales intentan amortiguar esta toxicidad internalizando la hemina e induciendo de forma masiva una enzima citoprotectora: la hemo-oxigenasa-1 (HO-1). La HO-1 metaboliza la hemina en biliverdina, monóxido de carbono y hierro libre en estado ferroso (Fe2+).
- El colapso de la ferritina: En concentraciones fisiológicas, este sistema neutraliza toxinas. No obstante, frente al volumen masivo de una hemorragia intracraneal, la velocidad de degradación supera con creces la capacidad de las células para sintetizar ferritina (la proteína de almacenamiento seguro del hierro). El exceso de Fe2+ libre no quelado satura los transportadores y se vuelca sin control al citoplasma y al intersticio.
4. La reacción de Fenton, estrés oxidativo y ferroptosis
El hierro ferroso (Fe2+) libre es el catalizador inorgánico más letal para los lípidos biológicos. Al reaccionar con el peróxido de hidrógeno (H2O2) intracelular generado por la disfunción mitocondrial, dispara la reacción de Fenton:
Fe2+ + H2O2 Fe3+ +OH + OH-
- El radical hidroxilo (OH°): Esta especie reactiva de oxígeno (ROS) es extraordinariamente inestable y reactiva; reacciona al instante con cualquier molécula que encuentre a su paso sin que existan defensas antioxidantes enzimáticas capaces de neutralizarla directamente una vez formada.
- Peroxidación lipídica en cadena: El radical hidroxilo ataca con avidez los ácidos grasos poliinsaturados (especialmente el ácido docosahexaenoico y el ácido araquidónico) que integran las membranas plasmáticas neuronales y las vainas de mielina. La sustracción de electrones propaga una reacción en cadena autocatalítica de radicales peroxilo lipídicos, provocando la desintegración física de la bicapa lipídica, porosidad iónica y la pérdida del potencial transmembrana.
- Muerte celular por ferroptosis: Este mecanismo específico de destrucción neuronal, dependiente de la sobrecarga de hierro intracelular y caracterizado morfológicamente por mitocondrias atróficas con crestas colapsadas sin condensación de cromatina nuclear típica de la apoptosis, representa la vía final de pérdida celular en el anillo perilesional. La inhibición de la glutatión peroxidasa 4 (GPX4) inducida por el estrés férrico agota el glutatión antioxidante y consolida la muerte neuronal.
5. Neuroinflamación perilesional y disrupción de la barrera hematoencefálica
El daño tisular inducido por el hierro actúa como un potente patrón molecular asociado al daño (DAMP), amplificando una respuesta neuroinflamatoria sostenida:
- Polarización microglial aberrante: La microglía residente y los monocitos reclutados desde la circulación sistémica adoptan un fenotipo proinflamatorio (M1). Liberan una batería de citoquinas citotóxicas como el factor de necrosis tumoral alfa (TNF-alpha), interleucina-1 beta (IL-1\beta) e interleucina-6 (IL-6).
- Activación de metaloproteinasas de matriz (MMP-9): La inflamación sostenida estimula la secreción de MMP-9 por parte de neutrófilos y astrocitos. Estas enzimas proteolíticas degradan la lámina basal endotelial y digieren las proteínas de unión ocluyentes (claudinas y ocludinas) de la barrera hematoencefálica.
- Pico del edema vasogénico tardío: La disrupción completa de la barrera permite que el plasma continúe fugándose hacia el parénquima durante días, alcanzando su punto máximo de volumen e hinchazón cerebral entre el séptimo y décimo día posterior al sangrado inicial, momento en el que muchos pacientes experimentan un deterioro neurológico secundario tardío si no se maneja la hipertensión intracraneal de forma intensiva.
Comprender que la hemorragia intracraneal evoluciona desde la emergencia mecánica inicial hasta una intoxicación metálica progresiva articula los conceptos expuestos en la guía principal sobre fisiopatología del ACV isquémico vs. hemorrágico, justificando por qué el tratamiento agudo no puede limitarse a contener la presión arterial, sino que debe anticipar el daño perilesional inducido por el hierro libre y la neuroinflamación para preservar el tejido cerebral remanente.