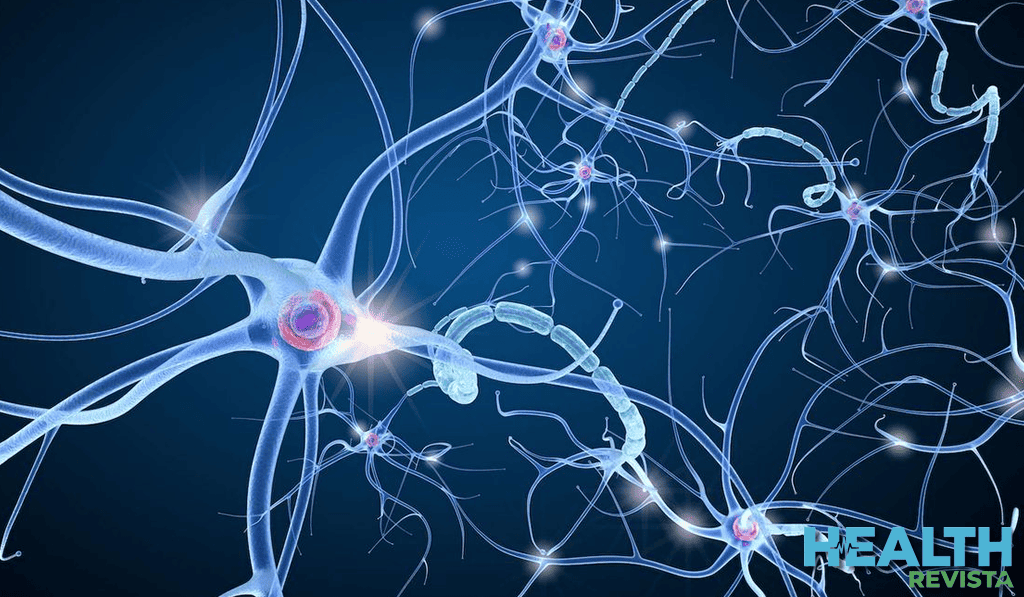
La cronología del colapso celular en el parénquima cerebral: el agotamiento de ATP, la despolarización anóxica de membrana y la autodigestión enzimática mediada por calcio.
Cuando una arteria cerebral se ocluye de forma repentina por un trombo o un émbolo, el tejido nervioso dependiente no se apaga como un interruptor eléctrico inerte. En el interior de cada neurona y astrocito atrapado en el territorio hipoperfundido se desencadena una carrera bioquímica contrarreloj conocida como la cascada isquémica. Esta secuencia de eventos moleculares, interconectados y progresivos, transforma la simple falta de irrigación sanguínea en una catástrofe metabólica destructiva.
La rapidez de este proceso se explica por la extrema dependencia biológica del encéfalo respecto a la glucosa y el oxígeno. Incapaces de almacenar reservas energéticas apreciables y con una tasa metabólica basal desproporcionadamente alta, las células cerebrales consumen sus últimas moléculas de alta energía en cuestión de minutos. Comprender el orden estricto de este colapso —desde el freno de la respiración mitocondrial hasta la autodigestión estructural mediada por enzimas dependientes de calcio— permite entender por qué el tiempo es la variable clínica determinante para rescatar el tejido en riesgo.
1. El punto de partida: El colapso bioenergético y la falla de las bombas iónicas
En condiciones fisiológicas basales, la neurona destina más del 70% de todo el trifosfato de adenosina (ATP) que sintetiza a sostener el funcionamiento continuo de una única maquinaria de transporte transmembrana: la bomba de sodio-potasio ATPasa ($Na^+/K^+$ ATPasa). Esta enzima mantiene el gradiente electroquímico esencial para la vida neuronal, bombeando sodio hacia el espacio extracelular e introduciendo potasio al interior de la célula contra sus respectivos gradientes de concentración, lo que fija el potencial de membrana en reposo en torno a los -70 milivoltios.
Al interrumpirse el flujo arterial:
- Paro de la fosforilación oxidativa mitocondrial: Sin oxígeno, la cadena de transporte de electrones se detiene de forma instantánea. La mitocondria pierde su potencial de membrana interno y se corta la producción neta de ATP.
- Viraje anaeróbico y acidosis láctica: La célula intenta sobrevivir activando la glucólisis anaeróbica de emergencia. Este proceso no solo es energéticamente ineficiente (aporta apenas 2 moléculas de ATP por molécula de glucosa, frente a las más de 30 de la vía aeróbica), sino que acumula rápidamente ácido láctico y protones libres ($H^+$). El pH intracelular desciende a cifras inferiores a 6,5, inhibiendo enzimas metabólicas residuales, favoreciendo la liberación de radicales libres y desestabilizando las membranas lisosomales.
- Agotamiento terminal de ATP: Entre los 2 y 3 minutos de anoxia completa, las reservas intracelulares de ATP caen por debajo del umbral crítico funcional.
2. Despolarización anóxica y la génesis del edema citotóxico
Privada de su combustible metabólico, la bomba $Na^+/K^+$ ATPasa se detiene de golpe. Sin la expulsión activa de sodio, los iones de $Na^+$ extracelulares se precipitan masivamente hacia el citosol a favor de su gradiente electroquímico, acompañados por iones cloruro ($Cl^-$) para equilibrar las cargas eléctricas:
- Pérdida del potencial de membrana (Despolarización anóxica): El interior neuronal pierde su polaridad negativa y se neutraliza de manera abrupta, perdiendo la capacidad de generar y modular potenciales de acción.
- Arrastre osmótico y edema citotóxico: El ingreso colosal de solutos ($Na^+$ y $Cl^-$) eleva de forma inmediata la osmolaridad intracelular. Siguiendo las leyes de la presión osmótica, el agua libre del espacio extracelular ingresa torrencialmente al interior de la célula a través de canales específicos y acuaporinas.
- Tumefacción celular aguda: La neurona y los pies terminales de los astrocitos perivasculares se hinchan de forma desmedida (tumefacción hidrópica). A diferencia del edema vasogénico —que se observa en fases más tardías del ACV por rotura de la barrera hematoencefálica y salida de plasma al intersticio—, el edema citotóxico ocurre dentro de los propios cuerpos celulares, comprimiendo el espacio extracelular y estrangulando los capilares vecinos, lo que empeora aún más la hipoperfusión local (fenómeno de no reflujo).
3. La tormenta excitotóxica: Cuando el glutamato se vuelve un veneno
La despolarización de la membrana no solo provoca hinchazón osmótica; altera radicalmente la transmisión sináptica química. El glutamato es el principal neurotransmisor excitatorio del sistema nervioso central, pero para que su función sea fisiológica, sus niveles en la hendidura sináptica deben mantenerse en concentraciones micromolares extraordinariamente bajas:
- Liberación masiva y desregulada: La despolarización anóxica prolongada abre los canales de calcio dependientes de voltaje en el terminal presináptico, induciendo una exocitosis descontrolada de vesículas repletas de glutamato hacia el espacio intersináptico.
- Inversión de los transportadores gliales (EAAT): En condiciones normales, los astrocitos que rodean la sinapsis retiran activamente el glutamato libre utilizando transportadores dependientes de sodio (como el transportador de aminoácidos excitatorios 2 o EAAT2). Al colapsar los gradientes de sodio, estos transportadores no solo dejan de recapturar el neurotransmisor, sino que comienzan a funcionar en reversa, volcando aún más glutamato desde el interior del astrocito hacia la hendidura sináptica.
- Sobrestimulación de receptores postsinápticos: El glutamato inundante baña de forma continua los receptores de la neurona postsináptica: los receptores ionotrópicos NMDA (N-metil-D-aspartato), AMPA y kainato. Los canales acoplados a estos receptores permanecen abiertos permanentemente, permitiendo un flujo masivo, sostenido e incontrolable de iones de calcio ($Ca^{2+}$) y sodio hacia el citoplasma de la neurona receptora.
4. La catástrofe del calcio intracelular: Activación de enzimas de autodigestión
El ión calcio ($Ca^{2+}$) actúa normalmente como un segundo mensajero intracelular finamente regulado. Las células mantienen concentraciones basales de calcio libre extremadamente bajas (en torno a 100 nanomoles por litro), secuestrándolo en el retículo endoplásmico o bombeándolo al exterior.
Durante el evento isquémico, la combinación del influjo masivo a través de los receptores NMDA junto con la incapacidad de las bombas de expulsión dependientes de ATP provoca una sobrecarga masiva de calcio libre en el citosol, elevando sus niveles hasta diez veces por encima de lo normal. Este pico de calcio funciona como la señal molecular de ejecución que activa una batería de enzimas líticas intracelulares:
- Calpaínas y caspasas (Proteasas destructivas): Las calpaínas hidrolizan y destruyen las proteínas del citoesqueleto celular (como la espectrina, la tubulina y los microfilamentos de actina), desmantelando la arquitectura física de la neurona y fragmentando los axones. Las caspasas, por su parte, activan la maquinaria de apoptosis celular programada.
- Fosfolipasa A2 ($PLA_2$): Degrada los fosfolípidos que componen la bicapa de la membrana plasmática y las membranas de las organelas internas. Esta fragmentación lipídica libera cantidades masivas de ácido araquidónico, precursor de leucotrienos, tromboxanos y prostaglandinas que exacerban la inflamación y la agregación microvascular.
- Endonucleasas: Enzimas dependientes de calcio que penetran en el núcleo celular y comienzan a cortar y fragmentar el ácido desoxirribonucleico (ADN) genómico en pequeños fragmentos oligonucleosómicos, sentenciando a muerte a la célula.
- Óxido nítrico sintasa neuronal (nNOS): Es activada por la unión calcio-calmodulina, produciendo grandes cantidades de óxido nítrico ($NO$).
5. El golpe de gracia: Estrés oxidativo y disfunción mitocondrial irreversible
En su intento desesperado por amortiguar la inundación de calcio del citosol, las mitocondrias absorben iones $Ca^{2+}$ a través de su uniportador de calcio. Sin embargo, esta sobrecarga mineral mitocondrial termina por asestar el golpe definitivo a la supervivencia de la organela:
- Apertura del poro de transición de permeabilidad mitocondrial (mPTP): La saturación por calcio provoca la apertura de un megacanal inespecífico en la membrana mitocondrial interna. La mitocondria pierde por completo su gradiente eléctrico, se desacopla, se hincha y sufre lisis.
- Liberación de citocromo c: Al romperse la membrana externa mitocondrial, se vierten al citosol factores proapoptóticos, primordialmente el citocromo c y el factor inductor de apoptosis (AIF), que consolidan la muerte celular mediante la formación del apoptosoma.
- Tormenta de especies reactivas de oxígeno (ROS): Las mitocondrias disfuncionales y la metabolización del ácido araquidónico generan radicales libres tóxicos: anión superóxido ($O_2^{\bullet-}$), peróxido de hidrógeno ($H_2O_2$) y radicales hidroxilo ($OH^{\bullet}$). Además, el superóxido reacciona de inmediato con el óxido nítrico libre para formar peroxinitrito ($ONOO^-$), una especie reactiva de nitrógeno sumamente citotóxica que nitra residuos de tirosina en proteínas esenciales, induce peroxidación lipídica de las membranas celulares y destruye los transportadores endoteliales.
6. La frontera espacial: Del núcleo necrótico a la penumbra rescatable
Esta secuencia molecular completa —desde el agotamiento de ATP hasta la lisis celular por radicales libres y proteasas— se consuma en cuestión de escasos minutos en el núcleo del infarto, donde el flujo sanguíneo ha colapsado de forma absoluta (menor a 10 ml/100g/min). En ese epicentro, el daño es fulminante e irreversible por necrosis masiva.
Sin embargo, en el tejido circundante que compone la penumbra isquémica, los vasos colaterales leptomeníngeos aportan un flujo residual marginal (entre 12 y 22 ml/100g/min). Este aporte basal mantiene el suministro de glucosa justo en el límite necesario para producir cantidades mínimas de ATP:
- Las neuronas de la penumbra sufren despolarizaciones intermitentes (ondas de despolarización peri-infarto similares a la depresión cortical propagada), pero sus bombas iónicas aún conservan un funcionamiento parcial.
- La sobrecarga de calcio y la excitotoxicidad por glutamato están activas, pero no han alcanzado el punto de no retorno de la autodigestión celular.
Este gradiente molecular es el fundamento biológico directo analizado en la guía principal sobre fisiopatología del ACV isquémico vs. hemorrágico: si no se recanaliza la arteria ocluida, las ondas de despolarización agotan las últimas reservas de energía de la periferia, y la cascada excitotóxica avanza inexorablemente hasta convertir toda la penumbra en un núcleo cicatrizal irreversible.